Estudo identifica 220 marcadores genéticos associados à menor suscetibilidade ao ash dieback, mas ainda depende de validação.
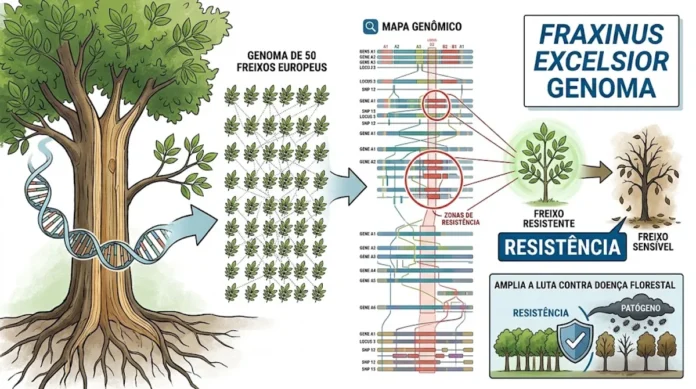
Uma doença que vem reduzindo populações inteiras de freixo na Europa pode ter deixado uma pista no próprio DNA das árvores que resistem melhor ao avanço do patógeno. Um estudo publicado como preprint em 15 de abril de 2026 analisou 50 indivíduos de Fraxinus excelsior e encontrou 220 marcadores genéticos associados à menor suscetibilidade ao ash dieback, nome dado à doença que provoca a morte de ramos e pode levar árvores inteiras ao declínio.
O resultado não representa ainda uma variedade pronta para plantio nem comprova que esses marcadores, isoladamente, garantam resistência. O que a pesquisa oferece é uma espécie de mapa genético mais completo para localizar árvores promissoras e orientar programas de conservação. A equipe foi formada por pesquisadores do Royal Botanic Gardens, Kew, das universidades de York e Nottingham, da Swedish University of Agricultural Sciences, da Forest Research e da Queen Mary University of London.
Por que um único genoma não bastava
O ponto de partida do trabalho foi uma limitação comum na genômica. O chamado genoma de referência costuma ser montado a partir de um único indivíduo. Ele funciona como uma régua para comparar outras árvores, mas não registra tudo o que pode existir na espécie. Sequências presentes em alguns indivíduos e ausentes em outros acabam sub-representadas ou simplesmente não aparecem na análise.
Para contornar esse problema, os cientistas construíram um pangenoma do freixo europeu. Em vez de descrever apenas uma árvore, o recurso reúne informações de diferentes indivíduos, com dados de sequenciamento de leitura longa, montagens genéticas feitas do zero e uma referência organizada em nível cromossômico.
Segundo o estudo disponível no bioRxiv, o pangenoma do freixo europeu foi construído a partir de 50 amostras geograficamente diversas, com atenção especial a indivíduos que apresentavam baixa suscetibilidade ao ash dieback.
Uma parte do DNA estava fora do mapa
A comparação encontrou 362.965 variantes estruturais presentes em mais de três indivíduos. Essas alterações incluem grandes inserções, deleções e rearranjos que podem modificar a organização do DNA em escala muito maior do que uma simples troca de letra genética.
O levantamento também identificou 174 megabases de sequência que não estavam na referência linear usada como base. Esse volume corresponde a 22% do tamanho do genoma de referência. O número mostra por que análises baseadas em uma única árvore podem deixar escapar regiões relevantes para adaptação, defesa e sobrevivência.
Os autores também revisaram uma possível distorção na contagem de genes dispensáveis, aqueles que aparecem em alguns indivíduos e não em outros. Sem conectar explicitamente as variantes estruturais às sequências gênicas, a estimativa chegava a 35,9% do genoma. Com o controle desse efeito, a fração caiu para 8,7%, totalizando 3.412 genes dispensáveis considerados de alta confiança.
Genes de defesa aparecem entre os candidatos
Entre esses genes, 141 receberam anotações relacionadas a respostas de defesa. Isso não significa que todos estejam diretamente envolvidos na reação contra o ash dieback, mas cria um conjunto de candidatos para estudos experimentais e para a seleção de material vegetal em áreas afetadas.
A etapa seguinte usou dados genômicos de mais de 1.200 indivíduos já analisados em pesquisas anteriores. Os pesquisadores compararam grupos de árvores saudáveis com grupos que apresentavam danos intensos. O objetivo foi procurar alterações na frequência de variantes entre os dois conjuntos.
O resultado foi a identificação de 220 polimorfismos de um único nucleotídeo, conhecidos como SNPs, com mudanças de frequência que se repetiram de forma amplamente consistente nas principais fontes de sementes britânicas avaliadas. Para a equipe, esse padrão é compatível com a existência de um componente genético compartilhado na menor suscetibilidade à doença.
O que os números ainda não resolvem
A expressão “base genética” precisa ser lida com cautela. A presença de um marcador em árvores menos danificadas não prova, por si só, que ele cause resistência. A saúde de uma árvore também depende de idade, solo, umidade, clima, manejo, diversidade genética e intensidade da exposição ao agente causador da doença.
O próprio trabalho é um preprint, versão divulgada antes da conclusão da avaliação formal por especialistas. O manuscrito registra alterações em relação a uma versão anterior, incluindo novas amostras de RNA, análises adicionais sobre a chamada de SNPs e uma caracterização mais detalhada dos estudos de associação. Esses aperfeiçoamentos fortalecem a investigação, mas também mostram que os resultados ainda estão em processo de consolidação.
Outro limite é geográfico. A maior parte das fontes de sementes examinadas veio do Reino Unido. Portanto, os 220 marcadores não podem ser tratados automaticamente como um painel universal para todos os freixos europeus. Será necessário testar os sinais em outras populações, ambientes e níveis de exposição à doença.
O que isso tem a ver com a Amazônia
O freixo europeu não é uma árvore nativa da Amazônia, e o estudo não analisou espécies brasileiras. A conexão com a região está na estratégia. Florestas amazônicas também abrigam espécies com ampla diversidade genética e enfrentam pressões combinadas de mudanças climáticas, fragmentação, pragas e doenças.
Um genoma de referência único pode esconder parte dessa diversidade em árvores amazônicas, especialmente quando as populações estão distribuídas por diferentes estados e ambientes. A lógica do pangenoma pode ajudar, em pesquisas futuras, a comparar indivíduos de espécies nativas e localizar genes relacionados à tolerância à seca, ao calor, a patógenos ou a solos distintos. Isso não transforma o resultado europeu em uma solução pronta para a Amazônia, mas oferece um modelo de investigação que pode reduzir decisões baseadas em amostras genéticas estreitas.
Para quem trabalha com restauração florestal, a principal lição é que selecionar mudas apenas pela aparência ou pela origem geográfica pode ser insuficiente. A diversidade escondida no DNA pode influenciar a capacidade de uma população atravessar uma epidemia ou uma mudança ambiental. A aplicação prática, porém, exige validação em campo, acompanhamento por vários anos e cuidado para não reduzir a diversidade ao escolher somente os indivíduos considerados mais resistentes.
Próximo passo é transformar associação em evidência
A pesquisa fornece uma base para testar os 220 marcadores em novos conjuntos de árvores e investigar quais genes, de fato, alteram a resposta ao ash dieback. Também abre espaço para combinar genética, observação da doença e condições ambientais, evitando que um marcador seja interpretado fora do contexto.
O PDF completo do estudo sobre o pangenoma do freixo europeu está disponível no bioRxiv. A avaliação por pares e os testes em populações mais amplas serão os próximos passos para definir quanto desse mapa genético poderá ser usado na conservação das florestas europeias.
Com informações do Royal Botanic Gardens, Kew.
 Povos marajoaras moveram terra sem máquinas, ergueram tesos de mais de 10 metros e deram dois usos aos mesmos montículos por séculos2
 Pena fossilizada em cocô de dinossauro preserva pista sobre as aves que sobreviveram à extinção3
 Quem encontra uma peça arqueológica no quintal precisa evitar duas ações, porque o lugar também guarda informação sobre o passado4
 Planta encontrada em Manaus ganhou o nome da cidade e já nasceu para a ciência sob alerta máximo de extinção5
 Costa do Líbano preservou florestas por 400 mil anos e virou refúgio para humanos em eras glaciais
Gostou desta reportagem?
Marque Revista Amazônia como fonte preferencial e veja mais conteúdo nosso no Google.




Você precisa fazer login para comentar.